← Tous les textes du Grand Oral
MathsPC
Une réaction chimique peut être quasi instantanée (une explosion), durer quelques minutes (un comprimé effervescent dans l'eau) ou des années (la rouille). La cinétique chimique étudie cette vitesse : comment la concentration d'un réactif diminue au cours du temps, et comment la température, la concentration ou un catalyseur la modifient. C'est une science très mathématique : les lois de vitesse sont des équations différentielles, leurs solutions sont des exponentielles, et l'on reconnaît une loi en traçant un logarithme.
Ce texte rassemble ces outils, avec les mathématiques de terminale : dérivation, équation $y' = ay$, fonctions exponentielle et logarithme, suites géométriques. Il rassemble des connaissances ; à chacun d'y choisir une direction et d'y construire sa question.
Considérons une réaction dans laquelle un réactif A disparaît. On note $[A](t)$ sa concentration (en mol/L) à l'instant $t$. Elle diminue au cours du temps. La vitesse volumique de disparition de A est
$$v(t) = -\frac{\mathrm{d}[A]}{\mathrm{d}t}(t),$$c'est-à-dire l'opposé de la dérivée de $[A]$ : elle est positive puisque $[A]$ diminue. Graphiquement, c'est l'opposé du coefficient directeur de la tangente à la courbe de $[A]$.
Un exemple à la main. Si la concentration passe de $0{,}50$ mol/L à $0{,}45$ mol/L en $1$ minute, la vitesse moyenne de disparition sur cette minute est $\dfrac{0{,}50 - 0{,}45}{1} = 0{,}05$ mol·L−1·min−1. La vitesse instantanée est la limite de ces vitesses moyennes quand la durée tend vers $0$ : c'est exactement la définition du nombre dérivé.
Les chimistes ont observé que, pour beaucoup de réactions, la vitesse dépend de la concentration du réactif selon une loi simple : elle est proportionnelle à $[A]$ (on parle d'ordre 1), ou à $[A]^2$ (ordre 2). Le coefficient de proportionnalité $k$ est la constante de vitesse. Dès 1850, l'Allemand Ludwig Wilhelmy étudie ainsi la transformation du sucre de canne en milieu acide, et décrit sa vitesse par une telle loi.
Pour une réaction d'ordre 1, $v = k[A]$ avec $k > 0$, c'est-à-dire
$$\frac{\mathrm{d}[A]}{\mathrm{d}t} = -k\,[A].$$C'est l'équation $y' = ay$ du cours, avec $a = -k$. On sait que ses solutions sont les fonctions $t \mapsto C\,\mathrm{e}^{-kt}$. Redémontrons-le pour notre cas.
Étape 1. Posons $f(t) = [A](t)\,\mathrm{e}^{kt}$. C'est un produit de fonctions dérivables :
$$f'(t) = [A]'(t)\,\mathrm{e}^{kt} + [A](t) \times k\,\mathrm{e}^{kt}.$$Étape 2. On remplace $[A]'(t)$ par $-k[A](t)$ :
$$f'(t) = -k[A](t)\,\mathrm{e}^{kt} + k[A](t)\,\mathrm{e}^{kt} = 0.$$Étape 3. Une fonction de dérivée nulle sur un intervalle est constante : $f(t) = f(0) = [A]_0$. Donc $[A](t)\,\mathrm{e}^{kt} = [A]_0$, soit $[A](t) = [A]_0\,\mathrm{e}^{-kt}$.
Exemple. Avec $[A]_0 = 0{,}50$ mol/L et $k = 0{,}10$ min−1 : $[A](10) = 0{,}50\,\mathrm{e}^{-1} \approx 0{,}18$ mol/L au bout de $10$ minutes, et $[A](30) = 0{,}50\,\mathrm{e}^{-3} \approx 0{,}025$ mol/L au bout de $30$ minutes.
Le temps de demi-réaction $t_{1/2}$ est la durée au bout de laquelle la moitié du réactif a disparu : $[A](t_{1/2}) = \dfrac{[A]_0}{2}$.
- $[A]_0\,\mathrm{e}^{-k t_{1/2}} = \dfrac{[A]_0}{2}$ équivaut à $\mathrm{e}^{-k t_{1/2}} = \dfrac{1}{2}$ ;
- en appliquant le logarithme : $-k\,t_{1/2} = \ln \dfrac{1}{2} = -\ln 2$ ;
- donc $t_{1/2} = \dfrac{\ln 2}{k}$.
Avec $k = 0{,}10$ min−1 : $t_{1/2} \approx 6{,}9$ minutes. Ce temps ne dépend pas de la concentration de départ : au bout de $t_{1/2}$ il reste la moitié, au bout de $2t_{1/2}$ le quart, au bout de $3t_{1/2}$ le huitième, quelle que soit la quantité initiale. C'est la signature de l'ordre 1, et c'est aussi la loi de la décroissance radioactive (voir le texte sur la radioactivité).
Si l'on mesure la concentration toutes les $\Delta t$ minutes, on obtient les nombres $u_n = [A](n\,\Delta t) = [A]_0\,\mathrm{e}^{-kn\Delta t}$. Or $\mathrm{e}^{-kn\Delta t} = \left(\mathrm{e}^{-k\Delta t}\right)^n$ : la suite $(u_n)$ est géométrique, de raison $q = \mathrm{e}^{-k\Delta t}$, comprise entre $0$ et $1$. Le quotient de deux mesures successives est toujours le même, et l'on retrouve $k$ par $k = -\dfrac{\ln q}{\Delta t}$. C'est ce qu'utilise le tableur plus bas.
En appliquant le logarithme à $[A](t) = [A]_0\,\mathrm{e}^{-kt}$ :
$$\ln [A](t) = \ln [A]_0 - k\,t.$$La fonction $t \mapsto \ln[A](t)$ est affine : si l'on place les points $(t\,;\ln[A])$, ils sont alignés sur une droite de coefficient directeur $-k$. C'est le moyen le plus simple de reconnaître une réaction d'ordre 1. Le papier « semi-logarithmique », dont l'axe vertical est gradué selon le logarithme, fait ce calcul à la place de l'expérimentateur. Les repères logarithmiques sont présentés plus en détail dans le texte Les logarithmes en physique-chimie.
Pour une réaction d'ordre 2 par rapport à A, la vitesse est proportionnelle au carré de la concentration : $v = k[A]^2$, c'est-à-dire $[A]' = -k[A]^2$. C'est le cas, par exemple, quand la réaction a lieu lors de la rencontre de deux molécules de A : le nombre de rencontres est proportionnel à $[A] \times [A]$. Cette équation n'est pas au programme, mais on peut vérifier sa solution avec les outils de terminale.
Étape 1. Posons $g(t) = \dfrac{1}{[A](t)}$ (la concentration reste strictement positive). La dérivée de $\dfrac{1}{u}$ est $-\dfrac{u'}{u^2}$, donc
$$g'(t) = -\frac{[A]'(t)}{[A](t)^2}.$$Étape 2. On remplace $[A]'(t)$ par $-k[A](t)^2$ : $g'(t) = \dfrac{k[A](t)^2}{[A](t)^2} = k$.
Étape 3. La fonction $g$ a une dérivée constante égale à $k$ : elle est affine, $g(t) = kt + g(0)$. Donc
$$\frac{1}{[A](t)} = \frac{1}{[A]_0} + k\,t.$$On en déduit $[A](t) = \dfrac{[A]_0}{1 + k[A]_0\,t}$. Le temps de demi-réaction se calcule en résolvant $\dfrac{1}{[A]_0} + k\,t_{1/2} = \dfrac{2}{[A]_0}$ : $t_{1/2} = \dfrac{1}{k[A]_0}$. Cette fois, il dépend de la concentration de départ : plus il y a de réactif, plus la moitié disparaît vite. Et chaque « moitié » suivante prend deux fois plus de temps que la précédente, car la concentration de départ de chaque étape a été divisée par deux.
Avec des mesures prises à intervalles réguliers, deux tests suffisent souvent :
- Ordre 1 : les quotients de deux mesures successives sont à peu près constants (suite géométrique), ou les points $(t\,;\ln[A])$ sont alignés.
- Ordre 2 : les différences de deux valeurs successives de $\dfrac{1}{[A]}$ sont à peu près constantes (suite arithmétique), ou les points $\left(t\,;\dfrac{1}{[A]}\right)$ sont alignés.
Un exemple à la main. Des mesures donnent $[A] = 50{,}3$ mmol/L à $t = 0$ et $39{,}0$ mmol/L à $t = 2$ min. Le quotient vaut $\dfrac{39{,}0}{50{,}3} \approx 0{,}775$. Si la réaction est d'ordre 1, on en tire $k \approx -\dfrac{\ln 0{,}775}{2} \approx 0{,}13$ min−1. Une seule paire de mesures est trop peu : il faut en comparer beaucoup, ce que fait le tableur.
Le tableur ci-dessous contient deux séries de mesures simulées : elles ont été fabriquées pour ce texte, à partir d'une loi
exacte à laquelle on a ajouté de petites erreurs de mesure (de l'ordre de $1\,\%$). Les concentrations sont en mmol/L, les temps en
minutes. Pour chaque série, la colonne C calcule le quotient de deux mesures successives (=B4/B3), la colonne D la valeur de
$\dfrac{1}{[A]}$ en L/mol (=1000/B3), et la colonne E la différence de deux valeurs successives de D (=D4-D3). La ligne
« moyennes » utilise MOYENNE.
Ce qu'on lit.
- Série 1 : les quotients restent tous voisins de $0{,}79$, alors que les différences de $\dfrac{1}{[A]}$ grandissent (de $6$ à $42$). La réaction est d'ordre 1. Avec la moyenne des quotients, $q \approx 0{,}787$, la calculatrice donne $k = -\dfrac{\ln 0{,}787}{2} \approx 0{,}12$ min−1.
- Série 2 : les quotients augmentent (de $0{,}82$ à $0{,}95$) : ce n'est pas une suite géométrique. Mais les différences
de $\dfrac{1}{[A]}$ restent autour de $4$ : la réaction est d'ordre 2, et $k \approx \dfrac{4}{2} = 2$
L·mol−1·min−1 (cellule
B31).
On peut modifier les mesures de la colonne B pour tester d'autres données. Les différences de la série 2 varient davantage que les quotients de la série 1 : une erreur de mesure de $1\,\%$ sur une petite concentration pèse plus lourd sur $\dfrac{1}{[A]}$. Faire la moyenne de nombreuses mesures réduit l'effet de ces erreurs.
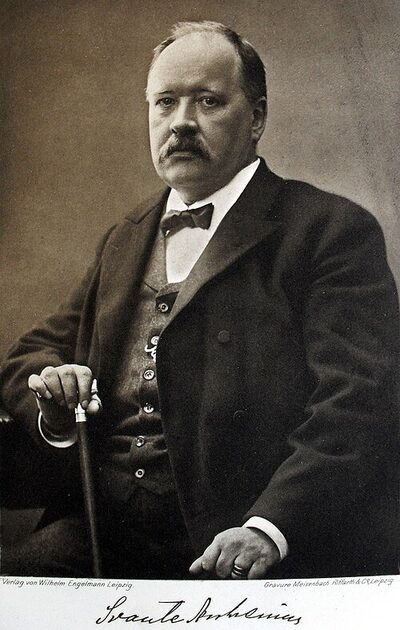
Presque toutes les réactions vont plus vite quand la température augmente. En 1889, le chimiste suédois Svante Arrhenius, futur prix Nobel de chimie (1903), propose une loi pour la constante de vitesse :
$$k = A\,\mathrm{e}^{-\frac{E_a}{RT}},$$où $T$ est la température en kelvins ($T = \theta + 273{,}15$ si $\theta$ est en degrés Celsius), $R \approx 8{,}314$ J·mol−1·K−1 la constante des gaz parfaits, $E_a$ l'énergie d'activation de la réaction (en J/mol) et $A$ une constante. L'énergie d'activation est une « barrière » à franchir : plus elle est haute, plus la réaction est lente, et plus elle est sensible à la température.
En appliquant le logarithme :
$$\ln k = \ln A - \frac{E_a}{R} \times \frac{1}{T}.$$Si l'on pose $X = \dfrac{1}{T}$ et $Y = \ln k$, on obtient $Y = \ln A - \dfrac{E_a}{R}\,X$ : une fonction affine. En mesurant $k$ à plusieurs températures et en plaçant les points $\left(\dfrac{1}{T}\,;\ln k\right)$, on obtient une droite dont le coefficient directeur vaut $-\dfrac{E_a}{R}$ : c'est ainsi qu'on mesure une énergie d'activation.
Pour deux températures $T_1$ et $T_2$, en soustrayant les deux égalités précédentes, la constante $A$ disparaît :
$$\ln \frac{k_2}{k_1} = \frac{E_a}{R}\left(\frac{1}{T_1} - \frac{1}{T_2}\right).$$La règle des $10$ degrés. Prenons $E_a = 53$ kJ/mol, une valeur courante, entre $T_1 = 298$ K ($25$ °C) et $T_2 = 308$ K ($35$ °C) :
- $\dfrac{E_a}{R} = \dfrac{53\,000}{8{,}314} \approx 6\,375$ K ;
- $\dfrac{1}{298} - \dfrac{1}{308} \approx 1{,}09 \times 10^{-4}$ K−1 ;
- $\ln \dfrac{k_2}{k_1} \approx 6\,375 \times 1{,}09 \times 10^{-4}$, soit environ $0{,}69 \approx \ln 2$.
La vitesse double quand la température passe de $25$ °C à $35$ °C. C'est l'origine d'une règle approximative souvent citée : « la vitesse d'une réaction double à peu près tous les $10$ degrés ». Elle n'est qu'un ordre de grandeur : elle dépend de l'énergie d'activation et de la température.
Conserver et cuire. Toujours avec ce même modèle ($E_a = 53$ kJ/mol) :
- entre un réfrigérateur à $4$ °C ($277$ K) et une cuisine à $20$ °C ($293$ K), $\dfrac{1}{277} - \dfrac{1}{293} \approx 1{,}97 \times 10^{-4}$ et $\ln \dfrac{k_2}{k_1} \approx 6\,375 \times 1{,}97 \times 10^{-4}$, soit environ $1{,}26$, donc les réactions de dégradation sont environ $\mathrm{e}^{1{,}26} \approx 3{,}5$ fois plus lentes au réfrigérateur ;
- dans un autocuiseur, l'eau bout vers $120$ °C au lieu de $100$ °C : le même calcul donne des réactions de cuisson environ $2{,}4$ fois plus rapides, d'où des temps de cuisson plus courts.
Ce sont des ordres de grandeur dans un modèle simplifié : les dégradations des aliments font intervenir des réactions et des êtres vivants (bactéries) aux comportements différents.
- Toutes les réactions n'ont pas d'ordre. Beaucoup de réactions se font en plusieurs étapes, et leur vitesse suit des lois plus compliquées. L'ordre se détermine par l'expérience, il ne se lit pas sur l'équation de la réaction.
- Les catalyseurs (comme les enzymes dans le vivant) abaissent l'énergie d'activation : la loi d'Arrhenius s'applique, mais avec une autre valeur de $E_a$. Les enzymes cessent de fonctionner à trop haute température : la loi d'Arrhenius ne s'applique alors plus.
- Les mesures ont des erreurs : une droite n'est jamais parfaite. Pour estimer $k$, on utilise de nombreuses mesures et une droite d'ajustement.
Ce texte n'est pas un Grand Oral. Il rassemble des connaissances dans lesquelles chacun peut choisir une direction, la creuser et formuler sa propre question. Quelques directions possibles :
- Mathématiques : l'équation $y' = ay$ et sa résolution ; le temps de demi-réaction et le logarithme ; les mesures régulières comme suite géométrique ; la dérivée de $\dfrac{1}{[A]}$ pour l'ordre 2 ; la droite obtenue en passant au logarithme dans la loi d'Arrhenius.
- Physique-chimie : les facteurs cinétiques (température, concentration, catalyseur) ; la détermination expérimentale d'un ordre ; l'énergie d'activation ; la conservation des aliments.
Le jury peut interroger sur les chapitres de spécialité mobilisés. Avec ce thème, il est utile de connaître parfaitement : le nombre dérivé et la dérivation (produit, inverse, composée avec l'exponentielle) ; l'équation différentielle $y' = ay$ et ses solutions ; les fonctions exponentielle et logarithme, leurs propriétés algébriques et la résolution d'équations ; les suites géométriques et arithmétiques ; les fonctions affines.
Pour réviser ces chapitres, l'application Maths FlashBac reprend tout le cours de spécialité en cartes.
- Cinétique chimique, loi d'Arrhenius et temps de demi-réaction (Wikipédia).
- Sur ce site : La radioactivité, Les logarithmes en physique-chimie et Les systèmes proies-prédateurs (équations différentielles et méthode d'Euler).